Ter uma boa ideia é apenas o começo; terceiro painel do 8º CIMES mostrou por que desenvolver dispositivos médicos exige integração de competências, compartilhamento de riscos e diálogo regulatório desde as primeiras etapas
Uma boa ideia pode surgir em uma conversa entre um médico e uma empresa, dentro de um laboratório ou a partir de um problema observado na rotina de um hospital. Mas, entre essa ideia e um dispositivo médico seguro, produzido em escala e disponível para os pacientes, existe um caminho que pode durar anos, custar milhões de reais e envolver uma extensa combinação de conhecimento científico, desenvolvimento industrial, financiamento e exigências regulatórias.
Foi justamente essa distância entre ter uma ideia e transformá-la em uma inovação que chega ao mercado e gera uma nota fiscal que orientou o terceiro painel do 8º CIMES – Congresso de Inovação em Materiais e Equipamentos para Saúde, realizado no dia 16 de setembro, na FIESP, em São Paulo.
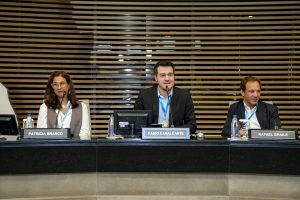
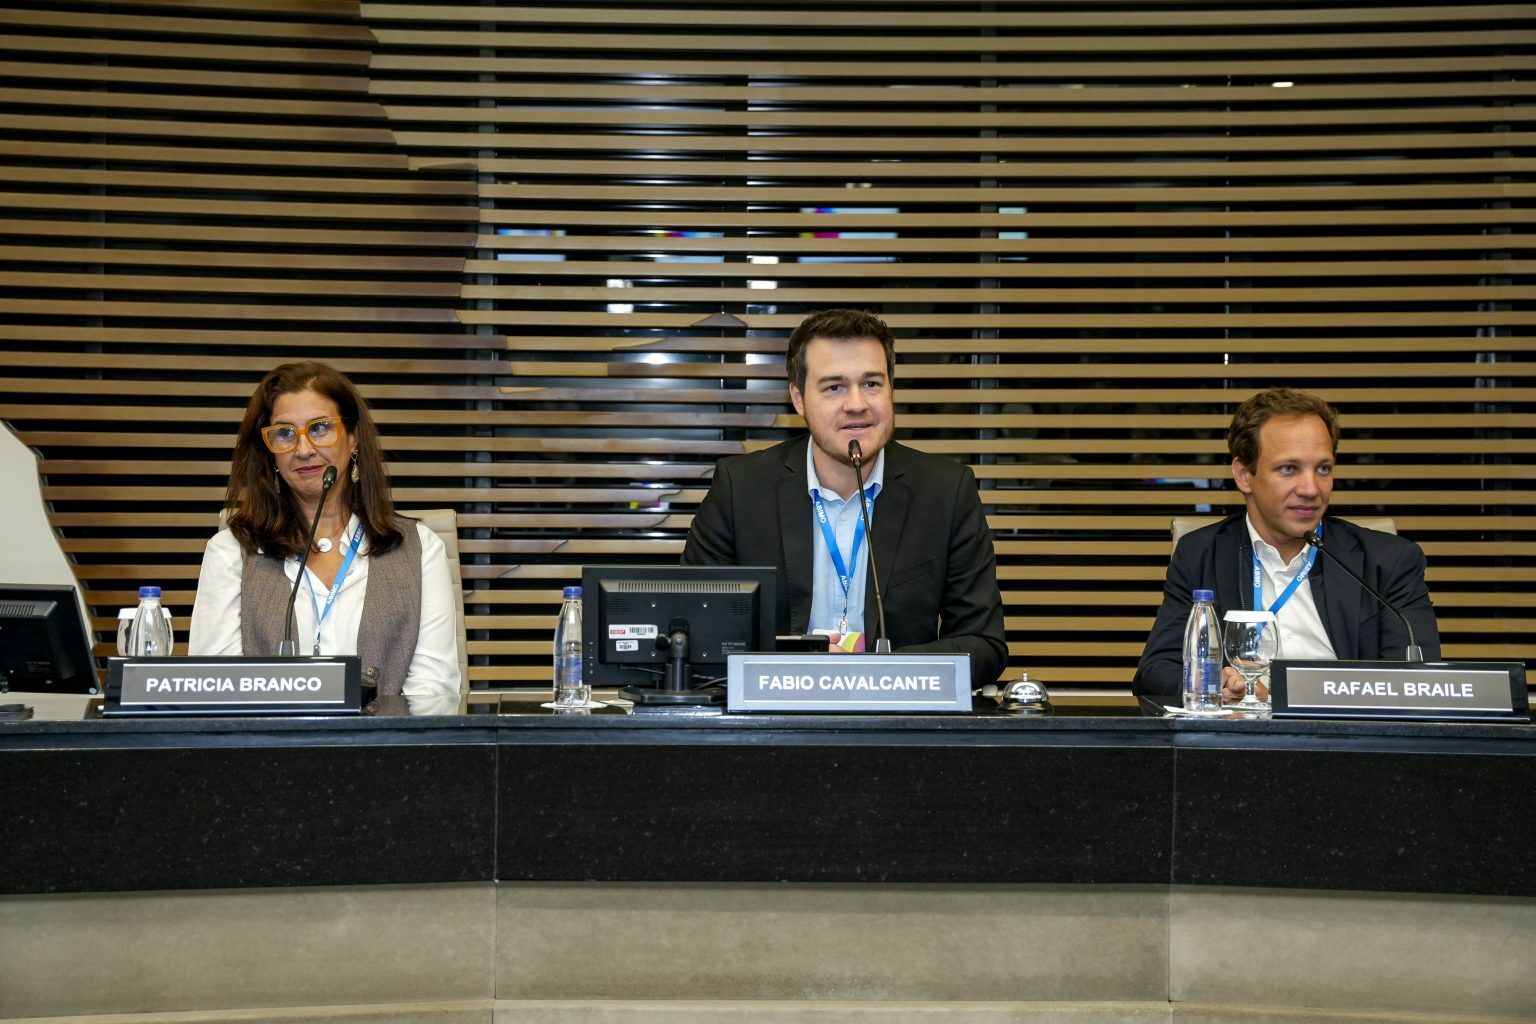
Moderado por Fabio Cavalcante, coordenador de Relações com o Mercado da Diretoria de Inovação da Embrapii, o painel “Ecossistemas Inteligentes: Desafios e Oportunidades” reuniu Patrícia Francisco Branco, da Gerência de Tecnologia de Materiais de Uso em Saúde (GEMAT) da Anvisa, e Rafael Braile, vice-presidente da Braile Biomédica. As três perspectivas representadas no palco (fomento, regulação e indústria) ajudaram a mostrar por que desenvolver um dispositivo médico exige um ecossistema que também incorpore ciência, pesquisa e serviços de saúde.
Ciência + Indústria + Fomento + Regulação = Inovação que chega ao mercado
Inovar sozinho está cada vez mais difícil e, em dispositivos médicos, muitas vezes é inviável. Rafael Braile trouxe para a discussão a perspectiva de quem percorre esse caminho dentro da indústria. Segundo ele, é comum que médicos procurem empresas com ideias para novos dispositivos e, depois de verem o primeiro protótipo, tenham a impressão de que grande parte do trabalho já está concluída.
Mas a realidade, segundo ele, é bem diferente. “Por trás disso está um documento com 3 mil páginas”, exemplificou ao falar sobre o conjunto de requisitos normativos e regulatórios que acompanha o desenvolvimento, paralelamente aos investimentos necessários para preparar a produção em escala.
Hoje, desenvolver um dispositivo médico exige definir riscos, comprovar critérios de segurança e desempenho e fazer com que engenharia, regulação, finanças, estratégia comercial e acesso ao mercado avancem simultaneamente. Dependendo da complexidade da solução, Braile afirmou que um ciclo de desenvolvimento pode chegar a dez anos e consumir dezenas de milhões de reais.
É justamente por isso que desenvolver inovação de forma isolada se tornou cada vez menos viável. Fornecedores precisam participar desde o início; hospitais são necessários para construir protocolos e testar soluções; pesquisadores contribuem com competências que muitas empresas não possuem internamente; e o fomento ajuda a compartilhar um risco que dificilmente poderia ser assumido integralmente pela indústria.
“Quando a gente tem o ecossistema desenvolvendo em conjunto e tem o fomento público, é a única maneira de viabilizar o dispositivo médico”, afirmou Braile, ressaltando que isso não elimina o protagonismo e a responsabilidade das empresas em levar a inovação ao mercado.
Compartilhar o risco para tornar a inovação possível
Essa complexidade ajuda a explicar por que o fomento não deve ser entendido apenas como uma fonte de recursos que aparece em determinado momento do projeto.
Fabio Cavalcante destacou que inovar é uma atividade cara e arriscada e que os países reconhecidos por sua capacidade de inovação contam, em diferentes formatos, com a participação do Estado no apoio ao desenvolvimento tecnológico. No Brasil, essa atuação também permite conectar a capacidade científica das Instituições de Ciência e Tecnologia (ICTs) às demandas concretas da indústria.
A aproximação é particularmente relevante porque grande parte das empresas brasileiras não dispõe internamente de toda a infraestrutura, dos laboratórios, dos equipamentos e das competências necessários para desenvolver determinadas tecnologias. A cooperação com instituições de ciência e tecnologia permite complementar essas capacidades.
Na perspectiva da indústria, Braile reforçou esse papel ao definir o fomento público como um instrumento para compartilhar o risco tecnológico. Para ele, esse apoio é fundamental para que o Brasil avance de uma posição baseada apenas na fabricação local de produtos já existentes para outra em que empresas brasileiras também desenvolvam tecnologias disruptivas.
O desafio atual, segundo Cavalcante, já não é somente a disponibilidade de recursos. O país dispõe de diferentes instrumentos de financiamento e apoio à inovação, mas muitas empresas ainda têm dificuldade para conhecer as alternativas existentes e identificar qual delas é adequada à sua realidade. Fazer esse portfólio chegar à indústria passou, portanto, a ser parte do desafio.
Regulação não começa quando o produto está pronto
Se o fomento precisa entrar antes, o mesmo vale para a regulação. Patrícia Francisco Branco foi direta ao responder em que momento a Anvisa deve participar de um projeto inovador: “A Anvisa tem que estar desde a concepção.”
Segundo ela, requisitos que serão fundamentais para o registro do dispositivo precisam ser considerados ainda durante o projeto. Um relatório de avaliação clínica, por exemplo, não deve começar a ser pensado apenas quando a empresa prepara a documentação para submeter o produto à Agência. Fazer isso tardiamente pode significar retrabalho, novas exigências e atrasos no desenvolvimento.
“O que é necessário para montar um relatório de avaliação clínica? Isso tem que ser pensado desde o momento da concepção, do projeto do produto. Se deixa para pensar naquilo na hora, vai ter trabalho triplicado”, exemplificou.
A Anvisa vem criando mecanismos para ampliar essa aproximação. Patrícia citou o projeto de avaliação regulatória de dispositivos médicos inovadores que, no primeiro edital, lançado em 2023, recebeu 107 propostas e selecionou 10 projetos para acompanhamento. Para o segundo edital, lançado em agosto deste ano para a seleção de mais 10 projetos, a experiência anterior serviu de base para alguns ajustes.
“Percebemos que, no primeiro edital, muitos projetos eram embrionários e teriam alguns anos de desenvolvimento até que chegássemos à fase de acompanhamento, quando o projeto já tivesse saído do campo das ideias e iniciado o caminho para se tornar um produto”, explicou.
Por isso, no segundo edital foi estabelecido como critério um nível maior de maturidade tecnológica, a partir do TRL 5, justamente para que o acompanhamento regulatório ocorra em uma etapa mais adequada do desenvolvimento. A mudança procura aproximar a Agência de projetos que já avançaram além do campo inicial das ideias, mas ainda têm um percurso de desenvolvimento pela frente.
Conversar antes pode evitar retrabalho depois
A experiência da própria Braile Biomédica mostrou como essa aproximação pode funcionar na prática. Rafael contou que a empresa tem utilizado o Sistema de Audiências da Anvisa, anteriormente denominado Sistema do Parlatório, durante o desenvolvimento de uma nova geração de válvula transcateter. Antes de concluir o projeto, a empresa levou à Agência dúvidas sobre a estratégia regulatória, os registros necessários e o protocolo que sustentaria posteriormente a avaliação clínica.
O diálogo permitiu receber direcionamentos antecipadamente e prever novas conversas à medida que o desenvolvimento avançasse. “O nosso objetivo é aprovar um produto com exigência zero”, afirmou Braile. Cada exigência recebida depois da submissão representa novos ciclos de resposta e análise, aumentando o tempo até a chegada ao mercado e postergando o retorno sobre o investimento realizado no desenvolvimento.
A lógica, portanto, inverte uma percepção ainda presente no setor: o regulador não precisa ser visto como um ator que surge no final do caminho para dizer se um produto pode ou não chegar ao mercado. Quando o diálogo começa mais cedo, os requisitos regulatórios passam a orientar o próprio desenvolvimento e podem contribuir para que o produto chegue à submissão mais preparado.
Dentro da própria Anvisa, essa complexidade também exige maior integração. Patrícia apresentou o Comitê de Avaliação de Inovações, criado no âmbito da Política de Inovação da Agência para permitir que produtos que envolvam diferentes tecnologias e áreas técnicas sejam avaliados de maneira mais transversal.
Um ecossistema para transformar conhecimento em produto
Ao reunir as perspectivas da indústria, do fomento e da regulação, o terceiro painel mostrou que a transformação de uma ideia em dispositivo médico depende menos de uma sequência linear e mais da capacidade de fazer diferentes atores avançarem juntos.
A ciência fornece conhecimento e competências; a indústria transforma esse conhecimento em produto e assume o protagonismo de levá-lo ao mercado; o fomento ajuda a conectar empresas a ICTs e a compartilhar o risco tecnológico; e a regulação contribui para que requisitos de segurança, desempenho e evidências sejam incorporados ao desenvolvimento desde o início.
Para Braile, essa articulação representa também uma oportunidade de mudar a posição da indústria brasileira no cenário internacional. Em vez de competir apenas pela fabricação local de tecnologias já existentes, o país tem capacidade para desenvolver dispositivos próprios e ampliar sua presença como exportador de tecnologia.
O caminho entre uma boa ideia e um dispositivo médico disponível para os pacientes continua sendo longo, caro e complexo. A principal mensagem do painel, porém, é que ele não precisa ser percorrido sozinho. Ciência, indústria, fomento e regulação precisam estar conectados desde o início para que conhecimento se transforme em inovação e a inovação, finalmente, consiga chegar ao mercado.
Publicado em 17/09/2026